急性肾损伤(AKI)后,肾小管若修复不完全或发生适应不良,会陷入去分化、细胞周期阻滞、衰老及分泌表型改变等持续病理状态,进而驱动间质纤维化和慢性炎症,最终导致慢性肾病(CKD)。其中,细胞衰老被认为是 AKI 向 CKD 转变的关键事件,但其上游调控机制尚不清楚。KLF5 是一种进化上保守的锌指转录因子,健康肾脏中主要局限于集合管表达,却在多种肾脏疾病模型的近端小管等节段异常上调。因此,KLF5 在损伤后肾脏修复中的作用和调控方式成为亟待回答的问题。
近日,美国奥古斯塔大学 Zheng Dong 教授团队在 Journal of the American Society of Nephrology(IF 9.7)在线发表题为“Klf5 Is Upregulated via NF-kB to Promote Maladaptive Kidney Repair and CKD Progression”的研究,系统揭示了转录因子 KLF5 在急性肾损伤后适应不良修复及慢性肾病进展中的核心致病作用,并阐明了其上游调控机制。
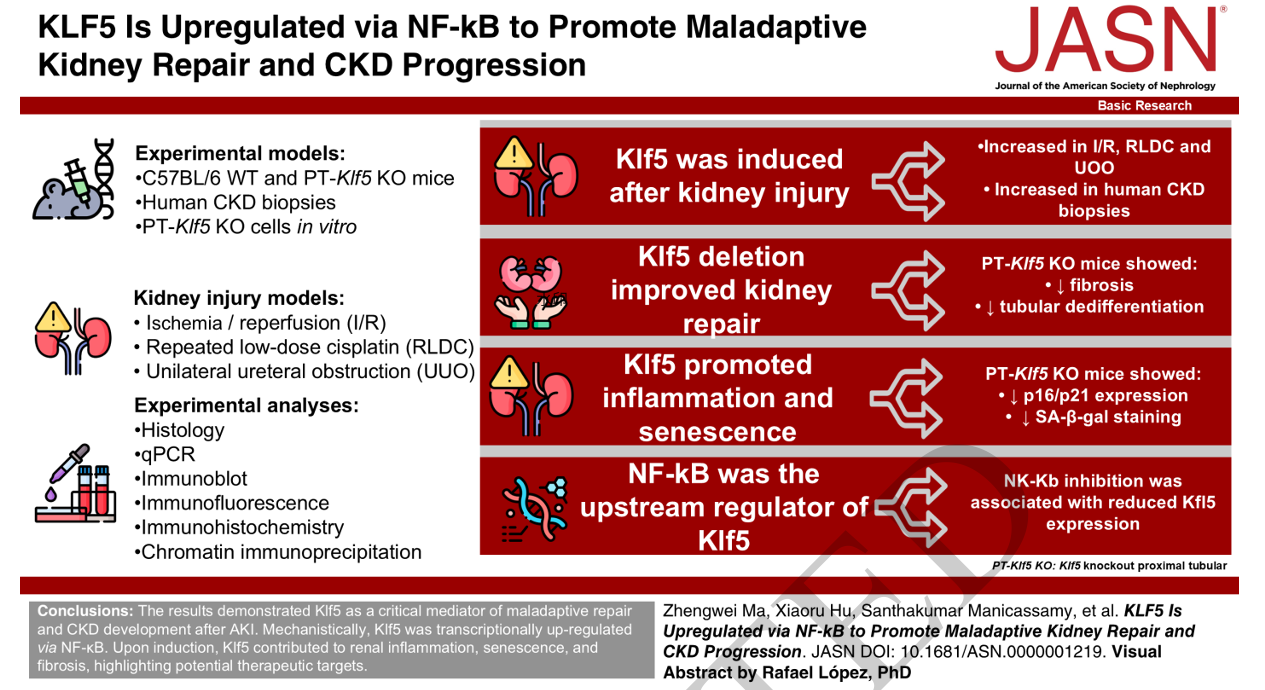
摘要图
(点击图片查看大图)
KLF5 的表达与功能验证
为了探究 KLF5 在损伤后肾脏修复中的作用,研究者首先在多种小鼠模型和人类样本中系统分析了它的表达。研究涵盖单侧缺血再灌注(I/R)、重复低剂量顺铂和单侧输尿管梗阻(UUO)三种经典的适应不良修复模型,并分析了人类 CKD 患者的肾活检组织。结果显示,KLF5 在损伤后的近端小管细胞中在 mRNA 和蛋白水平均显著上调,在人类 CKD 肾脏中同样如此。
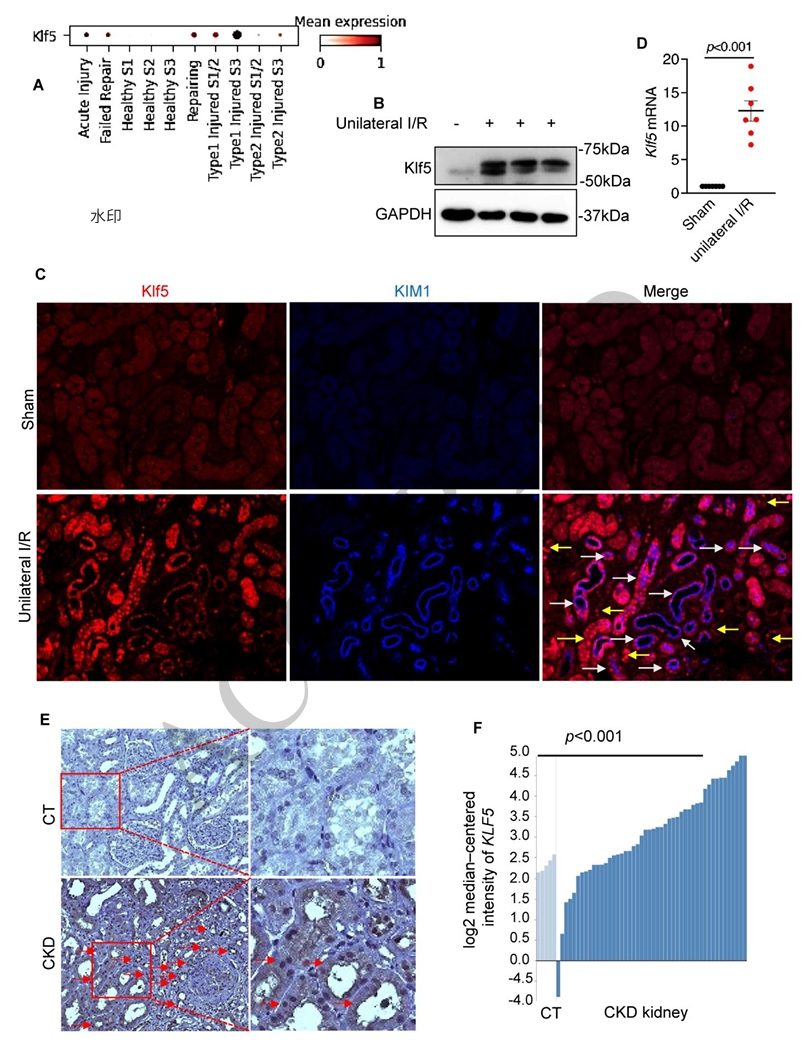
图1. KLF5 在适应不良肾脏修复模型和 CKD 患者肾活检中的上调
(点击图片查看大图)
为了验证 KLF5 的功能,研究者构建了近端小管特异性 KLF5 敲除小鼠。在单侧缺血再灌注模型中,敲除 KLF5 显著降低了纤维化标志物(如纤连蛋白、I 型胶原)和去分化标志物(波形蛋白)的表达,减少了胶原沉积,并改善了肾功能——血清肌酐和尿素氮升高被抑制,经皮肾小球滤过率下降被部分阻止。在重复低剂量顺铂和单侧输尿管梗阻模型中,KLF5 敲除同样减轻了纤维化和肾损伤。值得注意的是,KLF5 敲除并未减轻双侧缺血再灌注引起的急性肾损伤,说明其作用主要在于损伤后的修复阶段,而非急性损伤本身。
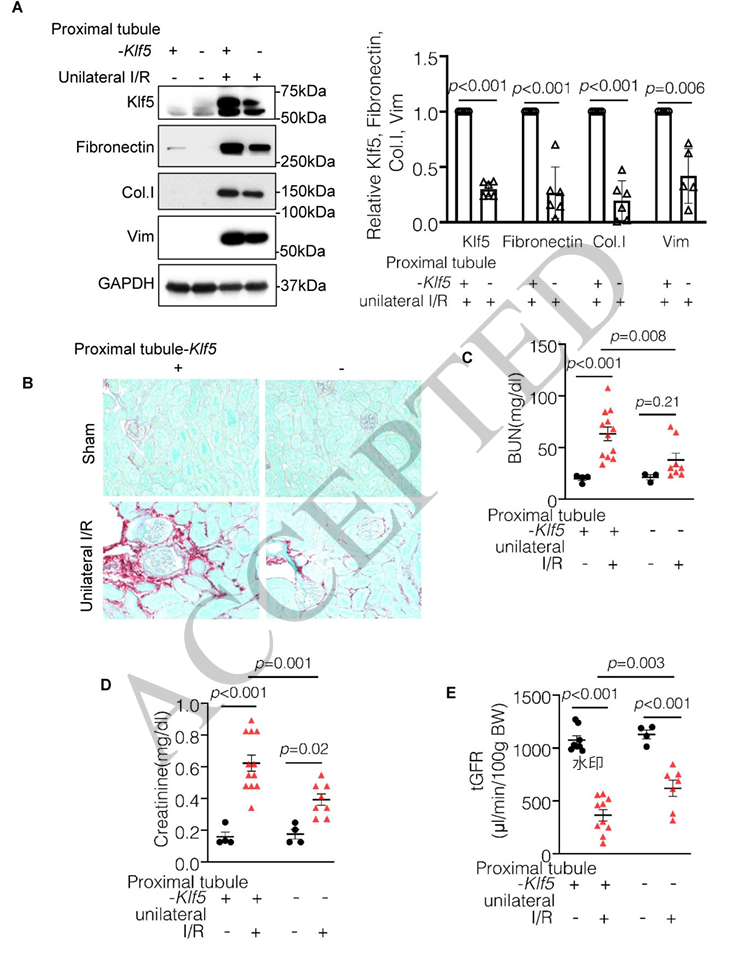
图2. 近端小管 Klf5 敲除改善小鼠肾脏修复
(点击图片查看大图)
KLF5 驱动适应不良修复的机制
进一步机制研究表明,KLF5 通过促进促纤维化和促炎因子的表达来驱动适应不良修复。在损伤后肾脏中,KLF5 敲除显著降低了转化生长因子β(TGFβ)和成纤维细胞生长因子2(FGF2)的 mRNA 及蛋白水平,同时减少了肿瘤坏死因子α(TNFα)和趋化因子 CXCL2 等促炎因子的诱导,并显著抑制了巨噬细胞浸润。此外,KLF5 敲除还减轻了细胞衰老:衰老标志物 p16、p21 和衰老相关β-半乳糖苷酶(SA-β-Gal)在损伤后肾脏中的诱导均被显著抑制。这些结果说明,KLF5 通过同时驱动炎症、纤维化和衰老,构成了适应不良修复的核心环节。
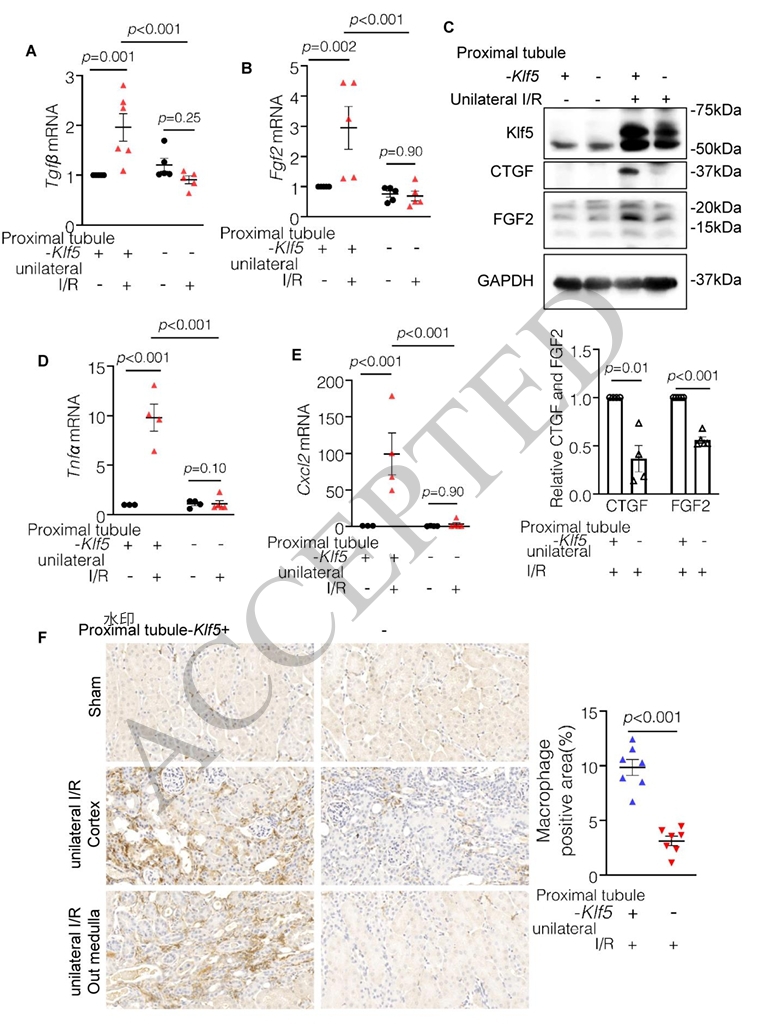
图3. 近端小管 Klf5 敲除减轻促纤维化因子表达和肾脏炎症
(点击图片查看大图)
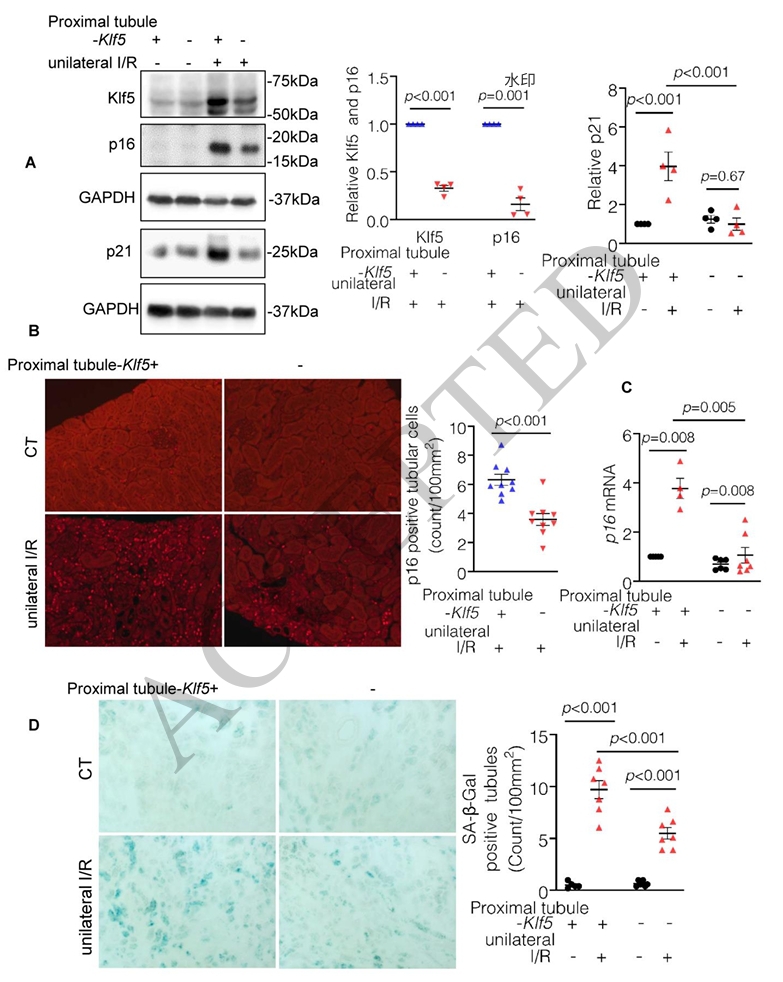
图4. 近端小管 Klf5 敲除减少缺血再灌注损伤后适应不良肾脏修复过程中的细胞衰老
(点击图片查看大图)
NF-κB 对 KLF5 的调控
研究者进一步探究了 KLF5 在损伤后被上调的机制。KLF5 的 mRNA 水平在损伤后增加了十倍以上,提示存在转录调控。鉴于 KLF5 与炎症的密切关联,研究者将目光投向了核因子κB(NF-κB)这一炎症关键转录因子。在损伤后肾脏中,NF-κB 的 p65 亚基显著增加。使用 NF-κB 抑制剂 JSH23 后,KLF5 表达及下游纤连蛋白上调被显著抑制。在体外,TGFβ 和重复低剂量顺铂均能诱导磷酸化 p65 和 KLF5 表达,而 JSH23 可同时抑制两者。更重要的是,研究者构建了近端小管特异性 p65 敲除小鼠,发现其损伤后 KLF5 诱导显著减弱,肾功能得到部分保护。这些结果明确表明 NF-κB 是 KLF5 的上游调控者。
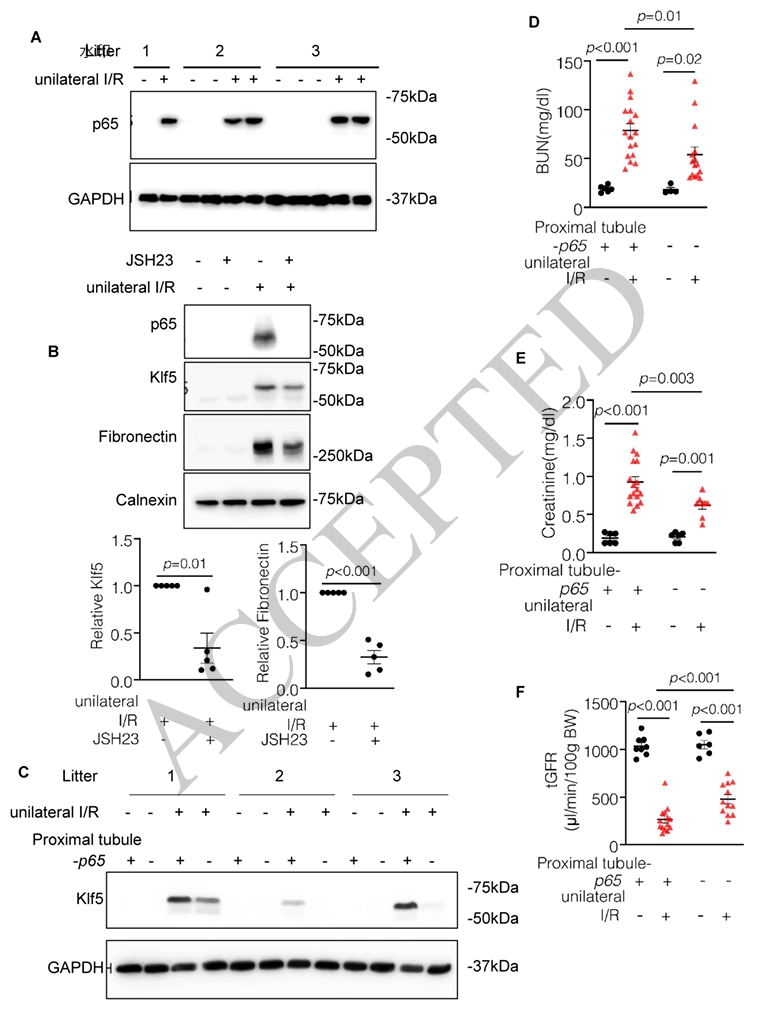
图5. 抑制 NF-κB 或敲除 p65 减弱 Klf5 表达和肾脏纤维化,改善适应不良肾脏修复过程中的肾脏恢复
(点击图片查看大图)
直接转录激活的证据
为了确认 NF-κB 是否直接转录激活 KLF5,研究者进行了生物信息学分析,在 KLF5 启动子区域发现了潜在的 NF-κB 结合位点。染色质免疫沉淀(ChIP)实验显示,损伤后肾脏中 p65 与该启动子区域的结合增加了 2.67 倍,在重复低剂量顺铂处理的 HK2 细胞中,结合增加了 3.2 倍。荧光素酶报告基因实验进一步证实,缺氧可诱导 KLF5 启动子活性,而突变 NF-κB 结合位点则消除了这一诱导。此外,TNFα 处理可激活 NF-κB 并伴随 KLF5 表达上调。这些证据共同证明,NF-κB 通过直接结合 KLF5 启动子来转录激活其表达。
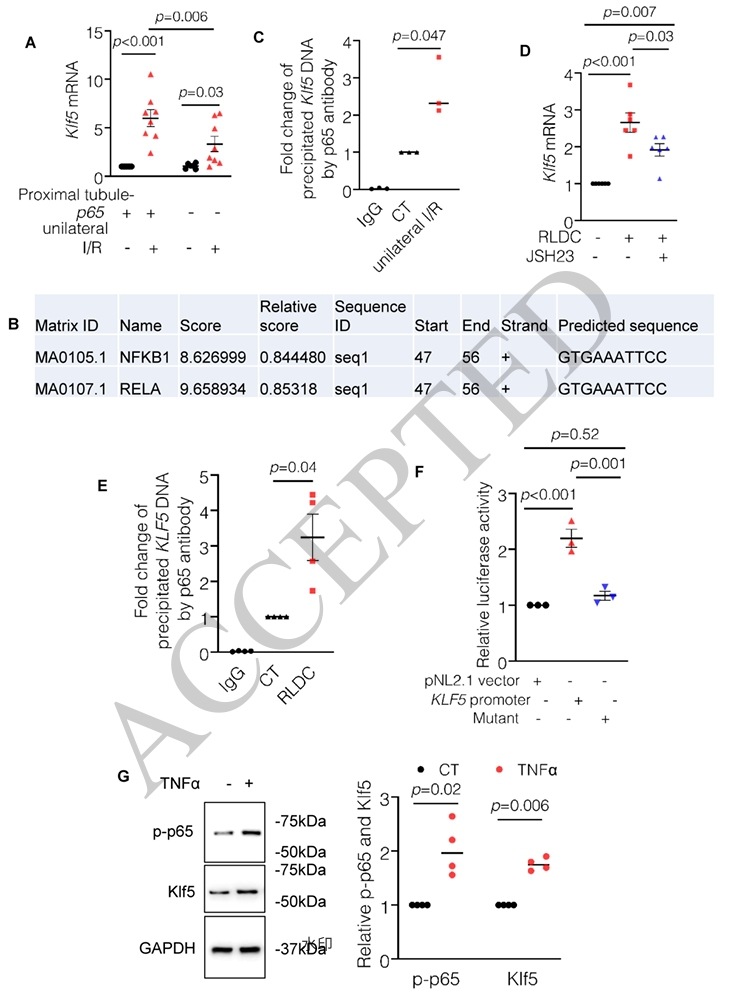
图6. NF-κB 在适应不良肾脏修复中转录上调 Klf5
(点击图片查看大图)
讨论与总结
研究者指出,KLF5 的作用具有明显的细胞类型特异性。在集合管中敲除 KLF5 会加重单侧输尿管梗阻诱导的纤维化,而在近端小管中敲除则减轻纤维化。KLF5 在血管平滑肌细胞中表现为抗衰老,在近端小管中却促进衰老。这种差异提示,KLF5 的功能高度依赖所处的细胞环境。研究者也承认,p65 和 KLF5 敲除的保护作用并不完全,说明还有其他独立机制参与适应不良修复。
总体而言,该研究将 NF-κB 依赖的 KLF5 上调确定为适应不良肾脏修复和 CKD 进展的汇聚机制:损伤后 NF-κB 被激活,直接转录上调 KLF5,后者进而促进肾脏炎症、细胞衰老和纤维化,推动 AKI 向 CKD 转变。遗传或药理抑制这一通路可改善肾脏修复和功能恢复。因此,p65/KLF5 轴被视为一个有前景的治疗靶点,有望用于干预多种病因导致的适应不良肾脏修复和慢性肾病进展。
参考文献:
Ma Z, Hu X, Manicassamy S, Cai H, Dong Z. Klf5 Is Upregulated via NF-kB to Promote Maladaptive Kidney Repair and CKD Progression. J Am Soc Nephrol. 2026 Aug 19. doi: 10.1681/ASN.0000001219. Epub ahead of print. PMID: 42616595.