肾小管间质纤维化(TIF)是慢性肾脏病(CKD)进展至终末期的核心病理环节。现有RAS阻断剂与SGLT2抑制剂虽可延缓CKD进展,但对已形成的TIF缺乏有效干预手段。
近年来,RNA表观转录组学修饰成为疾病机制研究的重要方向。N4-乙酰胞苷(ac4C)是真核生物mRNA中唯一已知的乙酰化修饰,NAT10则是目前发现唯一兼具乙酰转移酶活性与RNA结合能力的人类酶。该分子此前已被报道参与心肌纤维化与肺纤维化,但在肾脏纤维化中的角色尚不明确。

近期,中南大学湘雅二医院张东山团队在《International Journal of Biological Sciences》发表研究,系统阐明了RNA乙酰转移酶NAT10经ac4C乙酰化修饰稳定Spred2 mRNA、激活JNK与ERK/TGF-β信号通路、进而促进肾小管间质纤维化的完整机制,并验证了5-氟尿苷作为新型NAT10抑制剂的干预效果,为肾纤维化防治提供了表观转录组层面的新靶点。
为明确NAT10是否参与肾纤维化,研究首先考察其在纤维化过程中的表达变化。体外实验中,TGF-β1刺激小鼠近端肾小管上皮细胞BUMPT后,NAT10的mRNA自6小时起逐渐升高、24小时达峰,蛋白水平同步上升;免疫荧光显示NAT10主要定位于细胞核,刺激后明显增多。体内UUO模型肾脏中,随着术后时间延长,肾小管损伤与间质纤维化进行性加重,NAT10的表达亦逐步升高。上述结果提示NAT10上调与肾纤维化进展密切相关。
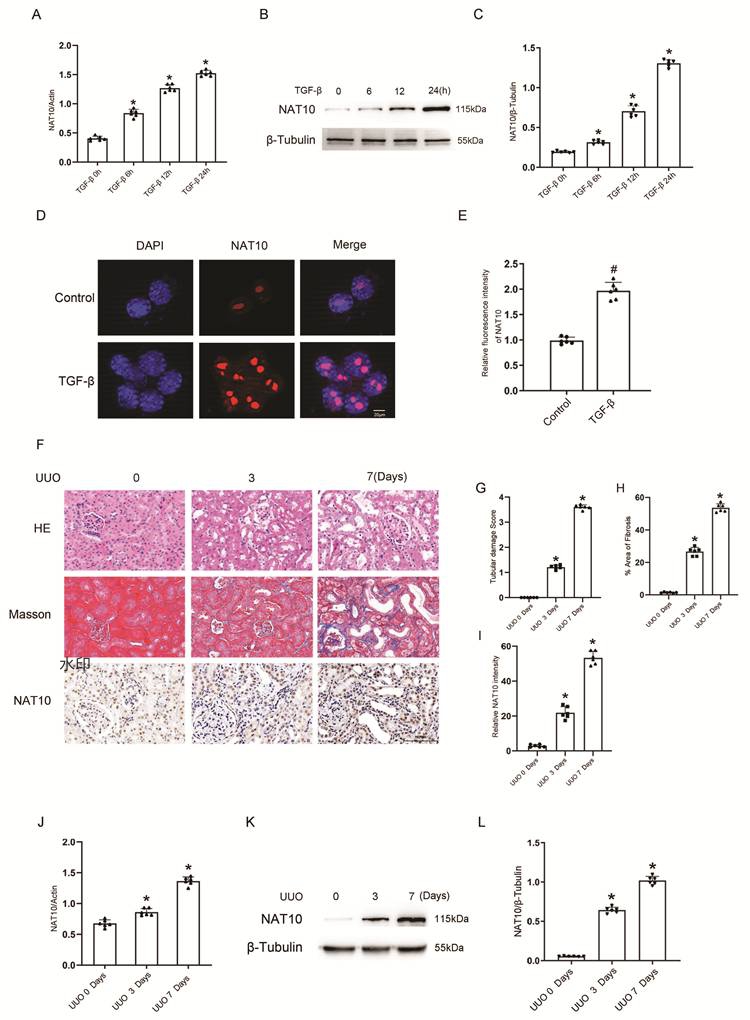
图 1. TGF-β1刺激BUMPT细胞及UUO小鼠肾脏中NAT10表达上调
(点击图片查看大图)
观察到NAT10随纤维化进展上调之后,团队进一步探究其上游调控机制,对TGF-β1下游经典信号分子进行了筛选。通过对比p53、NF-κB与Smad3的敲低效果,发现p53敲低对NAT10表达的抑制作用最为显著。生物信息学分析预测小鼠NAT10基因启动子区存在p53结合基序,ChIP实验证实p53可直接结合NAT10启动子的两个位点。双荧光素酶报告基因实验进一步显示,p53过表达可显著增强野生型NAT10启动子活性,而突变后该增强效应消失。功能层面,p53敲低抑制了TGF-β1诱导的NAT10上调,p53过表达则进一步增强NAT10表达。这些结果证实p53可作为转录因子直接驱动NAT10表达。

图 2. p53作为转录因子直接结合并激活NAT10启动子
(点击图片查看大图)
为进一步明确NAT10对纤维化的直接作用,研究在BUMPT细胞中分别进行NAT10敲低与过表达实验。结果显示,敲低NAT10显著降低TGF-β1诱导的纤连蛋白(FN)、I型胶原、III型胶原表达,而NAT10过表达则进一步放大这些纤维化标志物。这表明NAT10正向调控TGF-β1诱导的肾小管上皮细胞纤维化应答。
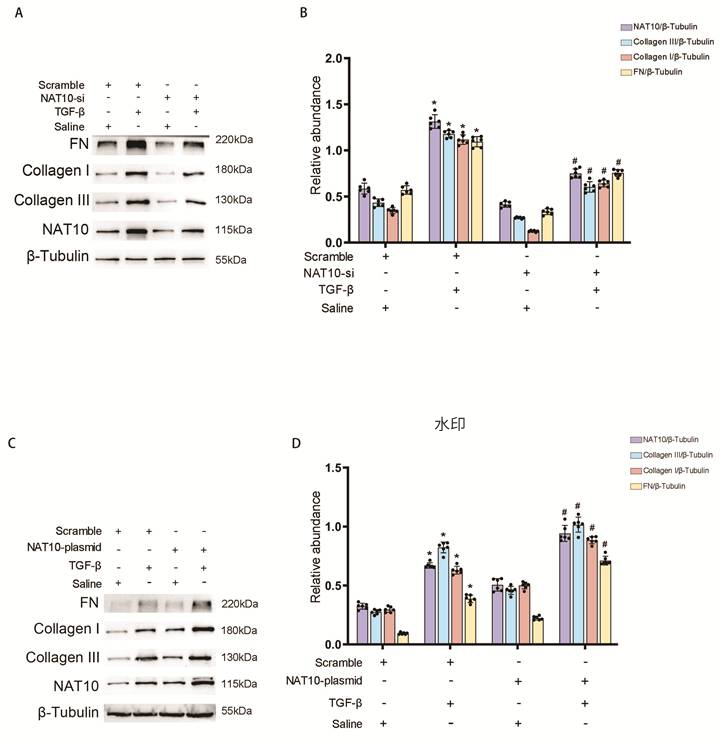
图 3. NAT10敲低与过表达对TGF-β1诱导纤维化标志物的调控
(点击图片查看大图)
在机制层面,NAT10作为RNA乙酰转移酶,可能通过ac4C修饰稳定下游靶基因mRNA。生物信息学筛选发现Spred2 mRNA上存在NAT10候选结合区域。放线菌素D实验显示,NAT10敲低加速Spred2 mRNA的降解;ac4C特异性RIP-qPCR证实NAT10蛋白与Spred2 mRNA存在物理互作;双荧光素酶实验则表明NAT10通过序列特异性结合增强Spred2表达。同时,TGF-β1可升高Spred2的mRNA与蛋白水平,该升高效应被NAT10敲低削弱、过表达放大,进一步印证 NAT10 经 ac4C 修饰稳定 Spred2 mRNA 的作用。
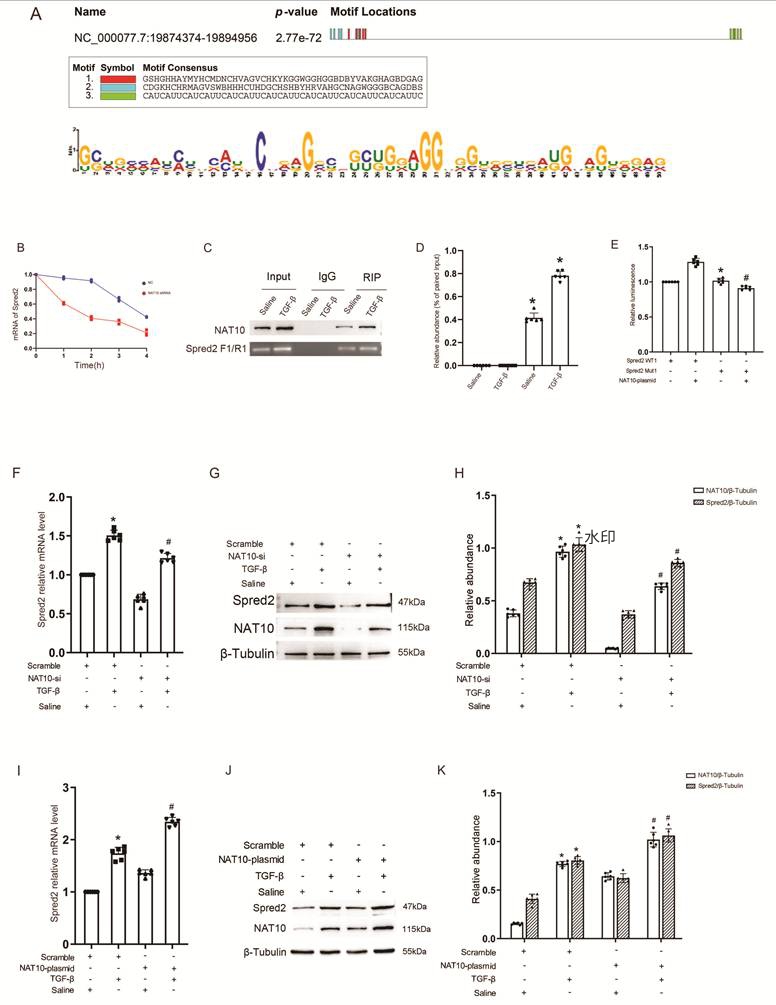
图 4.NAT10通过ac4C乙酰化增强Spred2 mRNA稳定性
(点击图片查看大图)
Spred2传统上被认为是Ras/ERK信号的负调控因子,但本研究中Spred2敲低却抑制了TGF-β1诱导的FN、I/III型胶原及TGF-β升高,同时减弱JNK与ERK信号激活。拯救实验进一步显示,NAT10敲低带来的抑制效应可被Spred2过表达部分恢复。Spred2是NAT10的下游效应分子,通过激活JNK与ERK/TGF-β轴介导促纤维化作用。
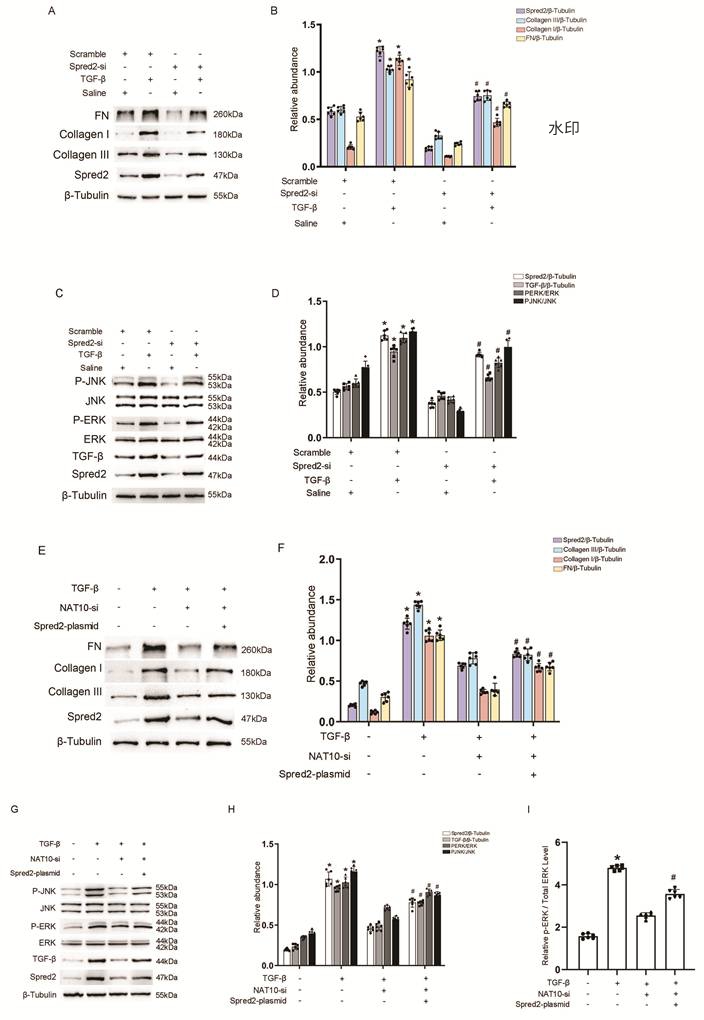
图 5. Spred2介导NAT10效应并激活JNK/ERK/TGF-β轴
(点击图片查看大图)
体外机制明确后,研究构建肾小管上皮细胞特异性NAT10敲除小鼠(T-NAT10-KO),在UUO与叶酸(FA)诱导肾病两套独立模型中开展体内验证。两种模型得到结果一致:敲除NAT10后,肾小管损伤与胶原沉积较野生型明显减轻,FN、I型胶原、α-SMA表达降低,Spred2、TGF-β水平及JNK/ERK激活均被抑制。体内证据证实,肾小管NAT10通过Spred2/JNK及ERK/TGF-β轴促进肾纤维化。
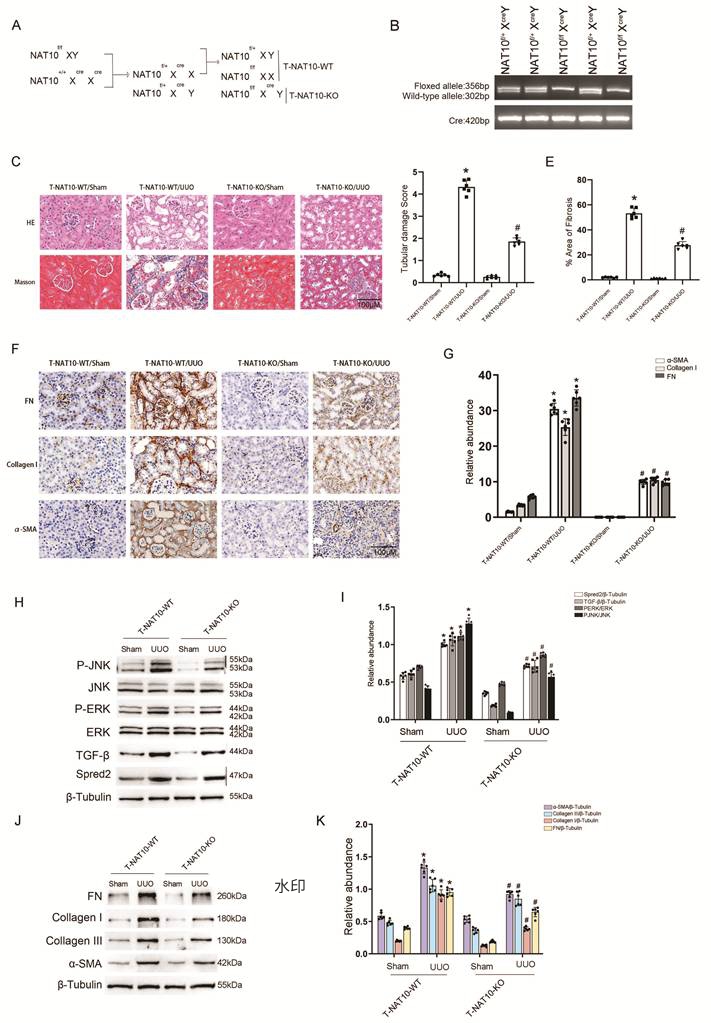
图 6. 肾小管特异性NAT10敲除减轻UUO诱导的肾脏纤维化
(点击图片查看大图)
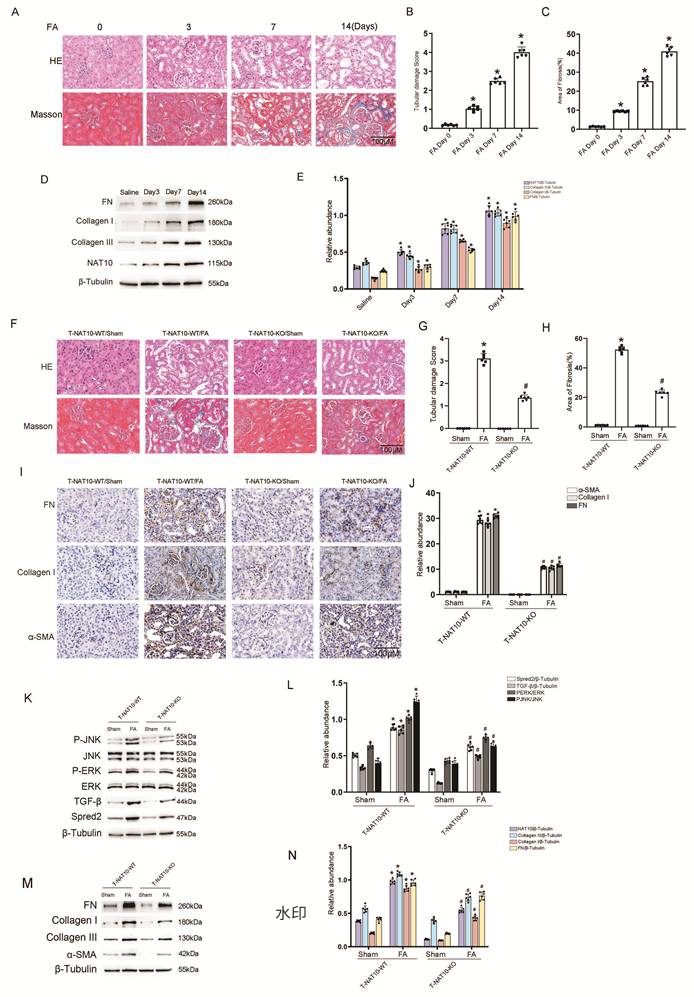
图 7. 肾小管特异性NAT10敲除改善叶酸诱导的肾脏纤维化
(点击图片查看大图)
机制的完整解析为药物干预提供了明确靶点,研究将目光投向NAT10抑制剂5-氟尿苷(5-Fluorouridine)。结构预测提示其与NAT10存在潜在相互作用;Dotblot 显示,20μM处理24小时可显著降低BUMPT细胞全局ac4C水平。IC50实验进一步表明,5-氟尿苷对细胞的抑制效力优于已知 NAT10 抑制剂remodelin。体外实验中,5-氟尿苷以时间与剂量依赖的方式降低NAT10及纤维化标志物表达,并抑制TGF-β1诱导的JNK/ERK/TGF-β轴激活。即使在NAT10过表达背景下,仍能有效抑制纤维化反应,提示其靶向特异性。
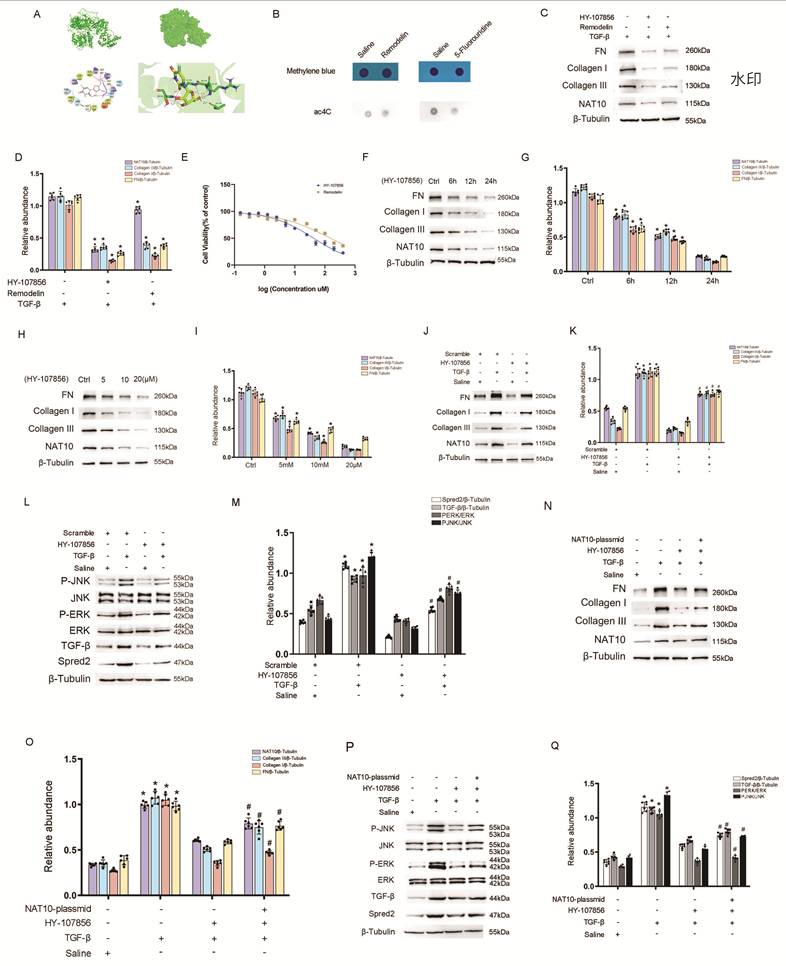
图 8. 5-氟尿苷抑制TGF-β1诱导的BUMPT细胞纤维化
(点击图片查看大图)
体外证实5-氟尿苷的抗纤维化潜力后,研究进一步评估其体内疗效。在正常小鼠中,5-氟尿苷呈时间(0/12/24/72小时)、剂量(2.5/5/10 mg/kg)依赖性降低肾脏NAT10与纤维化标志物表达。在此基础上,UUO模型中5-氟尿苷(10 mg/kg,每72小时)显著减轻肾小管损伤与胶原沉积,降低I型胶原、α-SMA、FN表达,并抑制Spred2、p-JNK、p-ERK、TGF-β及纤维化标志物;FA模型中复现相同结果。5-氟尿苷通过靶向NAT10抑制ac4C修饰,进而降低Spred2 mRNA稳定性,阻断下游促纤维化信号,最终缓解TIF。
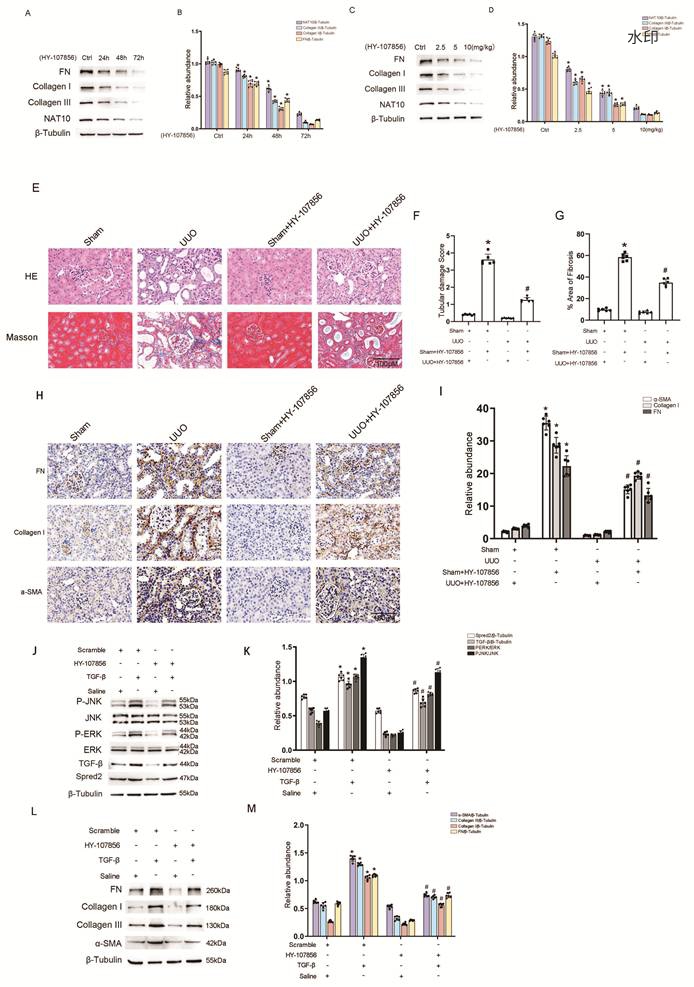
图 9.5-氟尿苷改善UUO诱导的肾脏纤维化
(点击图片查看大图)

图 10. 5-氟尿苷改善叶酸诱导的肾脏纤维化
(点击图片查看大图)
该研究首次系统阐明了一条驱动肾纤维化的新通路:TGF-β1刺激下,p53直接结合NAT10启动子驱动其转录;NAT10经ac4C乙酰化稳定Spred2 mRNA,升高Spred2表达并激活JNK与ERK/TGF-β信号轴,进而促进纤维化标志物表达。研究同时鉴定出5-氟尿苷这一新型NAT10抑制剂,在体外及UUO、FA两种体内模型中均表现出显著抗纤维化效果,为肾纤维化治疗提供了表观转录组层面的潜在干预策略。
需要指出的是,Spred2在纤维化语境下功能转变的具体机制尚未完全阐明,可能涉及其他应激信号通路或翻译后修饰的调控。5-氟尿苷作为5-FU类似物,其骨髓抑制与胃肠道反应等潜在毒性有待进一步评估治疗窗口与长期安全性,未来可探索肾脏靶向递送策略以降低全身暴露。此外,该研究聚焦于肾小管上皮细胞,而肾脏纤维化涉及成纤维细胞、巨噬细胞等多种细胞类型,NAT10在这些非小管细胞中的作用仍有待通过细胞特异性敲除模型加以明确。
总体而言,该研究为肾脏纤维化的表观转录组学机制提供了新的理论框架,并为靶向NAT10的临床转化奠定了理论基础。
参考文献:
Kang Q, Yin L, Wu C, Yan W, Peng S, Lu J, Zhang D. Targeting tubular NAT10 ameliorates the renal Tubulointerstitial Fibrosis in Obstructive and Folic Acid-Induced Nephropathy. Int J Biol Sci 2026. https://www.ijbs.com/v22p7667.htm